Un ensayo clínico financiado por los Institutos Nacionales de la Salud de EE. UU. (NIH) ha sido interrumpido antes de tiempo después de que los investigadores hallaran pruebas suficientes de que un fármaco utilizado para tratar el cáncer de médula ósea y el sarcoma de Kaposi es seguro y eficaz en el tratamiento de la telangiectasia hemorrágica hereditaria, un trastorno hemorrágico poco frecuente que afecta a 1 de cada 5.000 personas en todo el mundo.
Los resultados del ensayo, que se publican en la revista New England Journal of Medicine, muestran cómo los pacientes con telangiectasia hemorrágica hereditaria a los que se administró el fármaco, denominado pomalidomida, experimentaron una reducción significativa de la gravedad de las hemorragias nasales, necesitaron menos de las transfusiones de sangre e infusiones de hierro que suele exigir la telangiectasia hemorrágica hereditaria y mostraron una mejor calidad de vida.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/10/FIG-NOTICIAS-WEB-2.png27004800María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-10-22 10:49:132024-10-22 11:14:48NOTICIA DE GEONOTIPIA: Un fármaco contra el cáncer de médula ósea demuestra su eficacia en el tratamiento de un raro trastorno sanguíneo
Comprender la regulación de la actividad de los genes ha sido un objetivo importante durante muchas décadas. Una regulación anómala puede contribuir al cáncer, la diabetes o la autoinmunidad. En humanos se han detectado mutaciones en genes que codifican microARN, causantes de afecciones como pérdida auditiva congénita y trastornos oculares y del esqueleto.
“El Premio Nobel de este año se centra en el descubrimiento de un mecanismo regulador vital utilizado en las células para controlar la actividad de los genes”, subraya el comunicado de la Academia sueca, que precisa que la información genética pasa del ADN al ARN mensajero (ARNm) mediante un proceso llamado transcripción, y de ahí a la maquinaria celular para la producción de proteínas.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/10/FIG-NOTICIAS-WEB-1.png27004800María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-10-17 09:01:532024-10-17 09:02:11El Premio Nobel de Medicina para Ambros y Ruvkun por el microARN
Lluís Montoliu, Centro Nacional de Biotecnología (CNB – CSIC), Belén Pérez, Centro de Biología Molecular (CBM – UAM – CSIC) y José María Millán Salvador, Generalitat Valenciana
El cribado neonatal o, tal y como se le conoce popularmente, la prueba del talón es un procedimiento analítico capaz de detectar si un recién nacido tiene alguna de las enfermedades congénitas graves para las cuales disponemos ya o bien de una cura, o bien de un tratamiento que evita o retrasa la aparición de las consecuencias patológicas de la enfermedad, frecuentemente graves e irreversibles. La mayoría de las enfermedades que detecta prematuramente esta prueba son raras, es decir, afectan a menos de 5 personas de cada 10 000 recién nacidos. Y sobre todo afectan al metabolismo o al sistema endocrino.
En España, en la actualidad, las enfermedades que forman parte del programa poblacional de cribado neonatal de enfermedades endocrino-metabólicas de la cartera común básica de servicios asistenciales del Sistema Nacional de Salud son once: hipotiroidismo congénito, fenilcetonuria, fibrosis quística, deficiencia de acil-coenzima A-deshidrogenasa de cadena media (MCADD), deficiencia de 3-hidroxi-acil-coenzima A-deshidrogenasa de cadena larga (LCHADD), acidemia glutárica tipo I (GA-I), anemia falciforme, déficit de biotinidasa (DB), enfermedad de la orina con olor a jarabe de arce (MSUD), homocistinuria (HCN) e hiperplasia suprarrenal congénita (HSC). La detección para estas once enfermedades está implantada ya en toda España.
Adicionalmente hay otras enfermedades, como el grupo diverso de las hiperfenilalaninemias (HFA), que pueden detectarse de forma incidental al analizar la fenilcetonuria, aumentando así el mínimo de enfermedades detectadas en la prueba del talón en algunas comunidades autónomas.
Tenemos en España una sanidad excelente, con una cobertura universal envidiable, y damos por supuesto que debería dar igual donde nazcan nuestros hijos para que el Sistema Nacional de Salud y los distintos sistemas de salud autonómicos se hagan cargo. Sin embargo, no es así: el código postal de nacimiento de nuestros hijos determina si serán cribados en la prueba del talón entre 11 y 44 enfermedades. Cuatro veces más enfermedades detectadas en unas comunidades autónomas que en otras.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/09/FIG-Debate-GENOTIPIA-scaled.jpg14402560María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-09-18 15:22:462024-09-18 15:28:28Genotipia recoge el debate sobre el cribado neonatal en España
Hoy, 15 de septiembre, se celebra el Día internacional de concienciación de la Distrofia Miotónica. Se trata de un trastorno multisistémico de origen genético poco frecuente caracterizado por una amplia gama de manifestaciones musculares [debilidad muscular, miotonía, cataratas de inicio temprano (antes de los 50 años)] y manifestaciones sistémicas (cerebral, endocrina, cardíaca, del tubo digestivo, útero, piel y afección inmunológica) que varían en función de la edad de inicio. El amplio espectro clínico va desde presentaciones letales en el periodo de lactancia hasta una enfermedad leve de aparición tardía.
El diagnóstico se sospecha en base a manifestaciones clínicas características y antecedentes familiares coherentes con la enfermedad, y se confirma mediante pruebas genéticas moleculares de la expansión del gen causal. Actualmente no se dispone de un tratamiento específico. El manejo incluye principalmente la monitorización de posibles complicaciones y los cuidados de apoyo (dispositivos de asistencia, terapia hormonal, analgésicos).
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/09/FIG-Dia-Mundial-de-concienciacion-Distrofia-Miotonica.png10801920María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-09-15 09:54:052024-09-15 09:54:10Día internacional de concienciación de la Distrofia Miotónica
El Ministerio de Ciencia, Innovación y Universidades (MICIU), a través del Instituto de Salud Carlos III (ISCIII), va a destinar 90 millones de euros para impulsar, mediante tres convocatorias, la investigación biomédica y sanitaria en España.
Las tres convocatorias se desplegarán en el marco del PERTE para la Salud de Vanguardia y del Plan de Recuperación, Transformación y Resiliencia, y bajo el paraguas de la Acción Estratégica en Salud (AES), la principal herramienta para financiar investigación en salud en España, que gestiona el ISCIII.
La secretaria general de Investigación, Eva Ortega, ha destacado durante la presentación el compromiso del Ministerio con la investigación en salud a través del Instituto de Salud Carlos III. “Hemos incrementado de forma notable el presupuesto del Instituto pasando de los 270 millones de euros en el año 2018 a casi 600 millones de euros en 2023”, ha señalado.
Ortega ha manifestado que “este crecimiento deja claro nuestra apuesta por una ciencia de calidad para avanzar en la búsqueda de soluciones en el ámbito de la salud y, por lo tanto, mejorar el bienestar de las personas, un objetivo que está en el centro de nuestras políticas”.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/07/FIG-INVESTIGACION-scaled.jpg14402560María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-07-05 10:26:502024-07-05 10:26:54El Ministerio de Ciencia destina 90 millones de euros para impulsar la investigación biomédica y sanitaria en España
Entre 2019 y 2022 la Agencia Europea del Medicamento dio luz verde a 167 fármacos nuevos. Esto supone una oportunidad de mejora de la salud y la calidad de vida de los pacientes, pues, como han demostrado distintos estudios, los nuevos medicamentos son los responsables del 73% del aumento de la esperanza de vida en los países desarrollados.
Sin embargo, de esos 167 nuevos fármacos, España tenía incorporados en la financiación pública en enero de 2024 un total de 103, el 62% de los autorizados. Así lo refleja el informe de Indicadores de acceso a terapias innovadoras en Europa 2023 (W.A.I.T Indicator), elaborado por la consultora Iqvia para la Federación Europea de la Industria Farmacéutica (Efpia).
La situación muestra una mejora en la tendencia en los últimos dos años. De hecho, España es uno de los grandes países europeos que ha mejorado esta ratio (nueve puntos porcentuales en los dos últimos años), a diferencia de lo ocurrido en Alemania, Francia, Italia o Reino Unido. En todo caso el acceso a los nuevos fármacos sigue siendo un desafío para España, ya que, a pesar de esta mejora, aún se encuentra por detrás de estos países.
“Aumentar el número de medicamentos disponibles y reducir los retrasos en su incorporación en el SNS es uno de los grandes pilares del Plan Estratégico de la Industria Farmacéutica que estamos ultimando junto al Gobierno”, afirma el director general de Farmaindustria, Juan Yermo. Este plan, en el que la Asociación lleva meses trabajando junto a la Administración, es un proyecto país que, recuerda Yermo, “plantea un proyecto ambicioso y realista para que España se convierta en unos años en uno de los pocos hubs mundiales de innovación biomédica, investigación clínica y preclínica de vanguardia, producción de medicamentos (incluyendo biológicos y terapias avanzadas) y cuyo objetivo final es mejorar y acelerar la llegada de los nuevos medicamentos a todos los pacientes que los necesiten y cuando los necesiten”.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/06/FIG-NOTICIA-FARMAINDUSTRIA-scaled.jpg14402560María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-06-27 15:40:382024-06-27 15:40:45NOTICIA FARMAINDUSTRIA: Radiografía de la llegada de medicamentos innovadores a España: el 62% de los autorizados en Europa está disponible, pero se acumulan 22 meses de retraso
En una entrevista a Salud35, Alicia Negrón, experta universitaria en educación para la salud, y miembro del Comité Científico de la Fundación Economía y Salud, discute la evolución y el futuro de los medicamentos huérfanos. La exerta destaca el enfoque en la investigación de enfermedades raras. Además, subraya las ventajas para las empresas que desarrollan estos medicamentos, como los precios más altos, entre otros factores.
“Las enfermedades minoritarias, en un gran porcentaje, no obtienen resultados satisfactorios con los fármacos que no eliminan la patología. Esto se debe a que el anterior enfoque estaba dirigido a intentar paliar los signos y síntomas y evitar consecuencias de un mal control del síntoma. Sin embargo, son pocos los fármacos que realmente se enfocan en la disfunción celular, inmunológica o neuronal que causa la enfermedad para erradicarla de base”, explica Negrón.
“La realidad, es que los medicamentos huérfanos tienen un vasto terreno por explorar, muy necesario y con una gran demanda. Apostar por la investigación en medicamentos huérfanos, e investigar para ponerse en cabeza en tratamientos de tipo genético y personalizado es claramente el futuro”, añade.
Puedes leer la entrevista completa en el siguiente enlace: Salud35
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/06/FIG-NOTICIA-SALUD-35-scaled.jpg14402560María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-06-26 12:45:292024-06-26 12:45:35Salud35 entrevista a Alicia Negrón sobre la evolución y el futuro de los medicamentos huérfanos
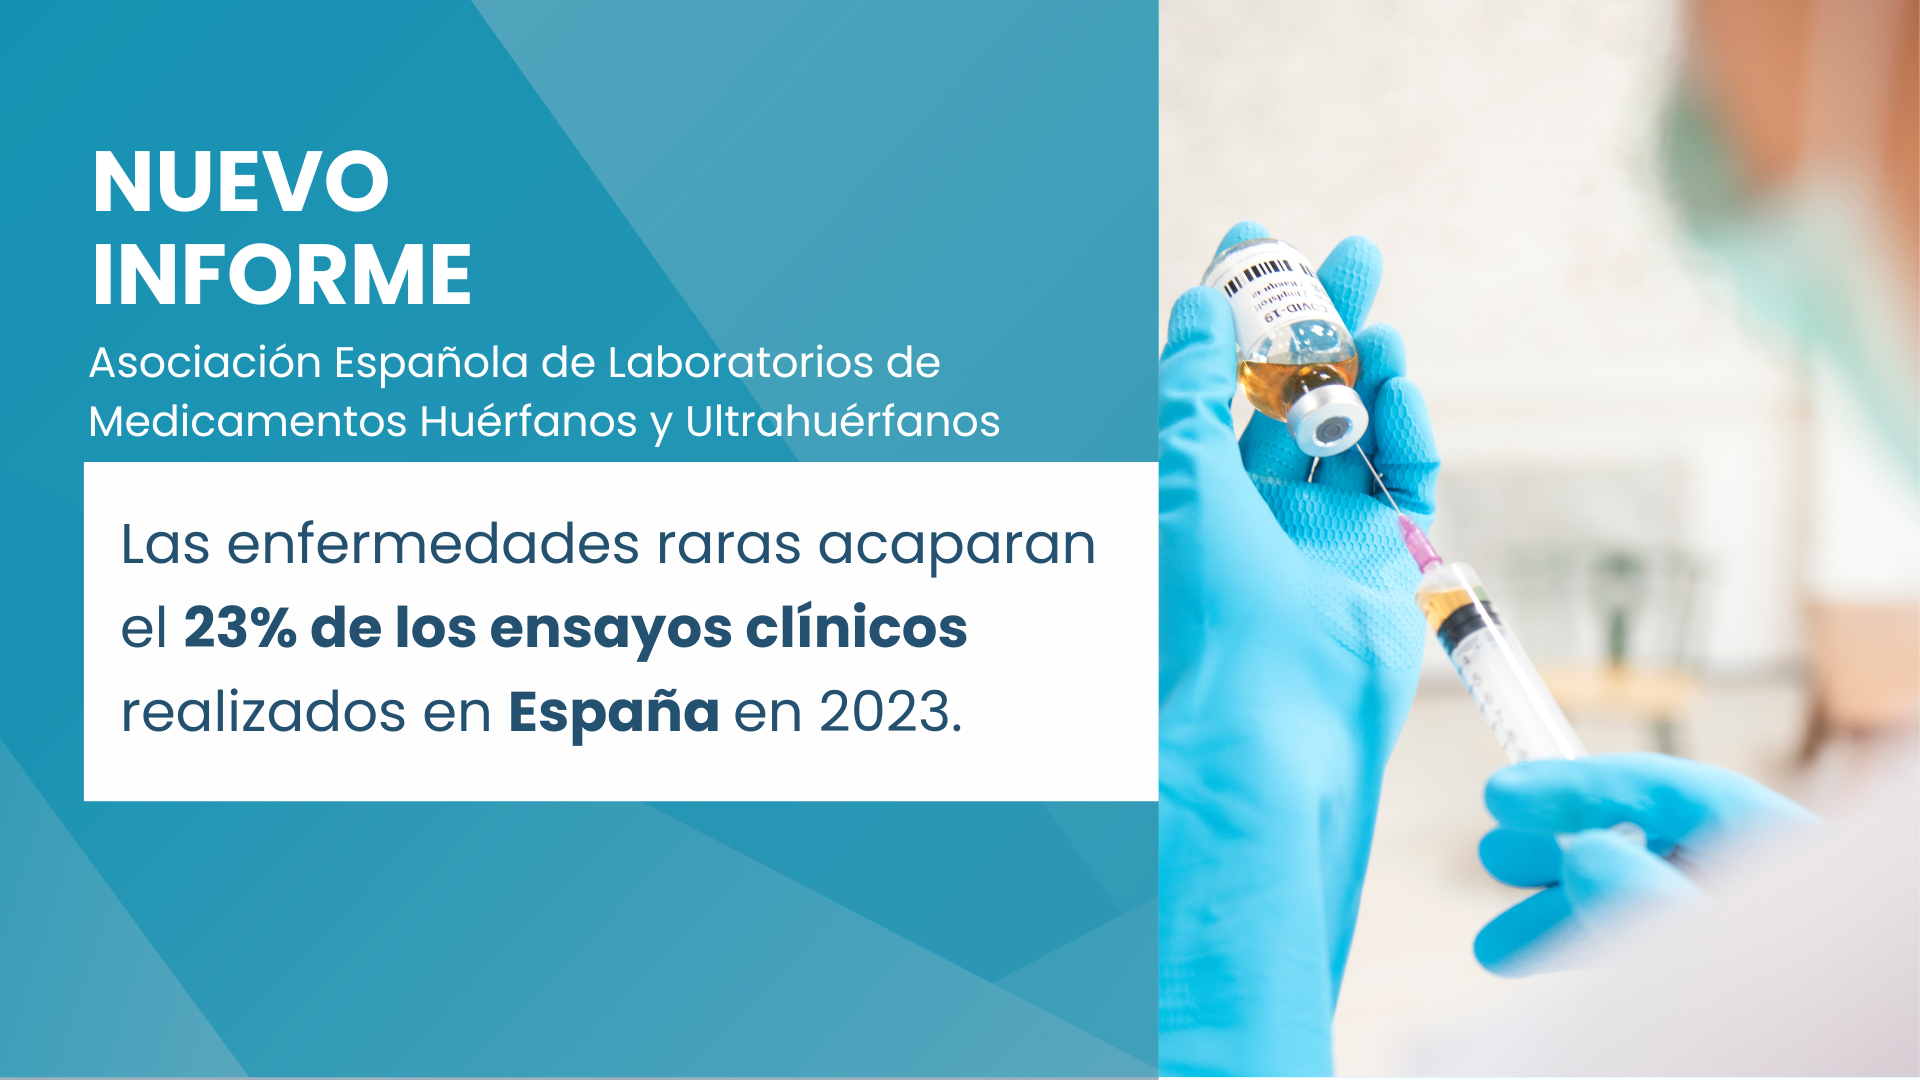
La Asociación Española de Laboratorios de Medicamentos Huérfanos y Ultrahuérfanos (AELMHU) ha hecho público su informe anual en el que destaca que cerca de una cuarta parte de los ensayos clínicos realzados en España en 2023 se centraron en enfermedades raras, a pesar de haberse registrado un descenso de dos puntos respecto al 25% que representaron el año anterior.
El Informe revela que durante 2023 se autorizaron en España 834 ensayos clínicos, de los cuales 190 correspondieron a enfermedades raras, que supusieron un descenso del 10% respecto al año anterior. Como dato especialmente positivo destaca el aumento significativo de los ensayos clínicos en las primeras fases de desarrollo, que han crecido un 19% respecto al año anterior.
Según datos de AELMHU basados en el Registro Español de Estudios Clínicos (REec), dependiente de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS), la industria farmacéutica sigue siendo la principal impulsora de los ensayos clínicos en enfermedades raras en España, al representar el 96%, un punto más que en 2022, mostrando un claro compromiso con la investigación en este ámbito.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/05/Plantilla-2-1.png10801920María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-05-21 09:45:392024-05-21 09:45:45Las enfermedades raras acaparan el 23% de los ensayos clínicos realizados en España en 2023, según el último informe de AELMHU
La edición génica in vivo, aplicada directamente en las células de los pacientes, podría llegar a ser una opción terapéutica para el tratamiento de la ceguera hereditaria conocida como amaurosis congénita de Leber tipo 10, tanto en adultos como en niños. Así lo indica un reciente ensayo clínico en el que han participado investigadores de la Universidad de Pensilvania, el Hospital Infantil de Filadelfia (CHOP) y la empresa Editas Medicine.
Los primeros resultados del ensayo clínico BRILLIANCE, en el que han participado 14 personas, incluyendo por primera vez dos niños, muestran resultados prometedores para la terapia EDIT-101, que modifica el ADN en las propias células de los pacientes para reparar el error genético responsable de la enfermedad. Los resultados se han publicado en el New England Journal of Medicine.
“Este ensayo representa un hito en el tratamiento de las enfermedades genéticas, en concreto, la ceguera genética, al ofrecer un importante tratamiento alternativo, cuando las formas tradicionales de terapia génica, como el aumento génico, no son una opción”, ha señalado Tomas S. Aleman, profesor e investigador en el Departamento de Oftalmología de la Facultad de Medicina de la Universidad de Pensilvania y oftalmólogo pediátrico en Hospital de Niños de Filadelfia, así como uno de los autores del trabajo.
La amaurosis congénita de Leber es una distrofia hereditaria de la retina caracterizada por la pérdida de visión o ceguera de aparición temprana, durante el primer año de vida. Existen diferentes tipos de la enfermedad causados por alteraciones en distintos genes. En el caso de la amaurosis congénita de Leber de tipo 10, la degeneración de la retina está causada por mutaciones patogénicas en el gen CEP290.
La terapia utilizada en el ensayo BRILLIANCE, EDIT-101, está diseñada para eliminar de forma permanente la variante patogénica IVS26 del gen CEP290. Consiste en un vector vírico que contiene en su interior los elementos del sistema CRISPR necesarios para modificar el gen CEP290. Estos elementos son las instrucciones para producir una nucleasa Cas9 y dos ARNs guías que posicionarán a la nucleasa Cas9 en la posición del genoma donde se requiere la edición.
Tras el tratamiento con EDIT-101, los investigadores observaron mejoras significativas en varios indicadores de la función visual de los pacientes. De momento, los investigadores reconocen que el número de pacientes tratados es bajo para poder interpretar con suficiente confianza los resultados. No obstante, las mejoras observadas en diversos aspectos de la visión de los pacientes son patentes y objetivas.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/05/FIG-CEGUERA-ULTRARRARA.png21603840María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-05-16 09:57:032024-05-16 09:57:07Noticia de Genotipia: Edición génica in vivo muestra resultados prometedores para una ceguera ultrarrara
El Comité sobre los Derechos de las Personas con Discapacidad de la ONU ha publicado un nuevo informe en el que recuerda que el derecho a la educación inclusiva y de calidad es incompatible con la mantención paralela de dos sistemas educativos, uno general y otro especial. Tras examinar la política educativa del estado Español, el Comité destaca que las cuestiones, problemas y desafíos estructurales que en su día evaluó y que en 2017 lo llevaron a adoptar su informe de investigación, han persistido y continúan produciendo como resultado la perpetuación de un sistema educativo que segrega, en la práctica, a más de 40,000 personas con discapacidad, del cual un 40 por ciento son personas con discapacidad intelectual.
El Comité observa que el estado Español cuenta con todos los recursos humanos, de infraestructura, sociales, económicos y financieros para avanzar en la implementación del derecho de las personas con discapacidad a una educación inclusiva y de calidad. Asimismo, el Comité valora el conjunto de medidas legislativas, de política pública, estrategias, planes y programas que el gobierno del Estado parte ha impulsado, sobre todo en el periodo 2022 y 2023 para mejorar el marco normativo y de políticas públicas para la implementación del derecho a la educación inclusiva de las personas con discapacidad.
No obstante, el Comité recomienda a las autoridades y entidades derogar, en forma prioritaria y urgente, toda ley vigente que permita o perpetue la segregación educativa de las personas con discapacidad, a través de su escolarización en escuelas o centros especiales y unidades específicas en aulas ordinarias. Además, pide revisar o aprobar con urgencia leyes, para que se reconozca la educación inclusiva y de calidad como un derecho de las personas con discapacidad, se incluya una cláusula de no rechazo por razones de discapacidad para que ninguna persona con discapacidad quede excluida de la educación general ordinaria, y se incluyan partidas presupuestarias adecuadas, líneas de base, indicadores y sistemas de evaluación, con el objeto de desarrollar plenamente un sistema de apoyos individualizados para las personas con discapacidad en los centros ordinarios.
Juan Carrión, Presidente de FEDER y su Fundación, subraya que “las familias deben poder elegir la opción que consideren y optar por una educación plenamente inclusiva con todos los recursos adecuados», ya que precisamente el colectivo de enfermedades raras es uno de los grandes afectados. Estas patologías aparecen, en 2 de cada 3 casos, antes de los dos años, de forma que gran parte de los afectados son niños, niñas y adolescentes. “Teniendo en cuenta que hoy por hoy, muchos centros ordinarios no cuentan con los recursos suficientes debemos garantizar más que nunca que ningún niño o niña con enfermedades poco frecuentes se quede fuera del sistema educativo”, añade Carrión.
https://www.fundacionisabelgemio.com/wp-content/uploads/2024/05/FIG-Informe-ONU.png21603840María Romohttps://www.fundacionisabelgemio.com/wp-content/uploads/2015/05/logo.pngMaría Romo2024-05-14 10:22:012024-05-14 10:22:05Nuevo informe de la ONU denuncia la necesidad de garantizar la inclusión escolar de los niños con discapacidad en el sistema de educación general
Si prefieres colaborar con nosotros a través de la donación de algún objeto, cumplimenta el formulario y nos pondremos en contacto lo antes posible, tú eres la fuerza que necesitamos.
Puedes colaborar con nosotros de la manera que tú elijas, tú eres la fuerza que necesitamos.
Si lo que quieres es colaborar con nosotros a través de tu voluntariado, por favor cumplimenta el formulario y nos pondremos en contacto lo antes posible, tú eres la fuerza que necesitamos.
Las cookies de este sitio web se usan para personalizar el contenido y los anuncios, ofrecer funciones de redes sociales y analizar el tráfico. Además, compartimos información sobre el uso que haga del sitio web con nuestros partners de redes sociales, publicidad y análisis web, quienes pueden combinarla con otra información que les haya proporcionado o que hayan recopilado a partir del uso que haya hecho de sus servicios.
This website uses cookies to improve your experience while you navigate through the website. Out of these cookies, the cookies that are categorized as necessary are stored on your browser as they are essential for the working of basic functionalities of the website. We also use third-party cookies that help us analyze and understand how you use this website. These cookies will be stored in your browser only with your consent. You also have the option to opt-out of these cookies. But opting out of some of these cookies may have an effect on your browsing experience.
Necessary cookies are absolutely essential for the website to function properly. These cookies ensure basic functionalities and security features of the website, anonymously.
Cookie
Duración
Descripción
__cf_bm
1 hour
This cookie, set by Cloudflare, is used to support Cloudflare Bot Management.
_cfuvid
session
Calendly sets this cookie to track users across sessions to optimize user experience by maintaining session consistency and providing personalized services
cookielawinfo-checkbox-advertisement
1 year
Set by the GDPR Cookie Consent plugin, this cookie records the user consent for the cookies in the "Advertisement" category.
cookielawinfo-checkbox-analytics
11 months
This cookie is set by GDPR Cookie Consent plugin. The cookie is used to store the user consent for the cookies in the category "Analytics".
cookielawinfo-checkbox-functional
11 months
The cookie is set by GDPR cookie consent to record the user consent for the cookies in the category "Functional".
cookielawinfo-checkbox-necessary
11 months
This cookie is set by GDPR Cookie Consent plugin. The cookies is used to store the user consent for the cookies in the category "Necessary".
cookielawinfo-checkbox-others
11 months
This cookie is set by GDPR Cookie Consent plugin. The cookie is used to store the user consent for the cookies in the category "Other.
cookielawinfo-checkbox-performance
11 months
This cookie is set by GDPR Cookie Consent plugin. The cookie is used to store the user consent for the cookies in the category "Performance".
CookieLawInfoConsent
1 year
CookieYes sets this cookie to record the default button state of the corresponding category and the status of CCPA. It works only in coordination with the primary cookie.
PHPSESSID
session
This cookie is native to PHP applications. The cookie stores and identifies a user's unique session ID to manage user sessions on the website. The cookie is a session cookie and will be deleted when all the browser windows are closed.
rc::a
never
This cookie is set by the Google recaptcha service to identify bots to protect the website against malicious spam attacks.
rc::c
session
This cookie is set by the Google recaptcha service to identify bots to protect the website against malicious spam attacks.
viewed_cookie_policy
11 months
The cookie is set by the GDPR Cookie Consent plugin and is used to store whether or not user has consented to the use of cookies. It does not store any personal data.
XSRF-TOKEN
2 hours
This cookie enhances visitor browsing security by preventing cross-site request forgery.
Functional cookies help to perform certain functionalities like sharing the content of the website on social media platforms, collect feedbacks, and other third-party features.
Cookie
Duración
Descripción
yt-remote-cast-available
session
The yt-remote-cast-available cookie is used to store the user's preferences regarding whether casting is available on their YouTube video player.
yt-remote-cast-installed
session
The yt-remote-cast-installed cookie is used to store the user's video player preferences using embedded YouTube video.
yt-remote-connected-devices
never
YouTube sets this cookie to store the user's video preferences using embedded YouTube videos.
yt-remote-device-id
never
YouTube sets this cookie to store the user's video preferences using embedded YouTube videos.
yt-remote-fast-check-period
session
The yt-remote-fast-check-period cookie is used by YouTube to store the user's video player preferences for embedded YouTube videos.
yt-remote-session-app
session
The yt-remote-session-app cookie is used by YouTube to store user preferences and information about the interface of the embedded YouTube video player.
yt-remote-session-name
session
The yt-remote-session-name cookie is used by YouTube to store the user's video player preferences using embedded YouTube video.
ytidb::LAST_RESULT_ENTRY_KEY
never
The cookie ytidb::LAST_RESULT_ENTRY_KEY is used by YouTube to store the last search result entry that was clicked by the user. This information is used to improve the user experience by providing more relevant search results in the future.
Performance cookies are used to understand and analyze the key performance indexes of the website which helps in delivering a better user experience for the visitors.
Cookie
Duración
Descripción
_gat
1 minute
Google Universal Analytics sets this cookie to restrain request rate and thus limit data collection on high-traffic sites.
Analytical cookies are used to understand how visitors interact with the website. These cookies help provide information on metrics the number of visitors, bounce rate, traffic source, etc.
Cookie
Duración
Descripción
_ga
1 year 1 month 4 days
Google Analytics sets this cookie to calculate visitor, session and campaign data and track site usage for the site's analytics report. The cookie stores information anonymously and assigns a randomly generated number to recognise unique visitors.
_ga_*
1 year 1 month 4 days
Google Analytics sets this cookie to store and count page views.
_gat_gtag_UA_1975075_20
1 minute
Google Analytics sets this cookie for tracking data.
_gid
1 day
Google Analytics sets this cookie to store information on how visitors use a website while also creating an analytics report of the website's performance. Some of the collected data includes the number of visitors, their source, and the pages they visit anonymously.
sbjs_current
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_current_add
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_first
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_first_add
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_migrations
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_session
1 hour
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
sbjs_udata
session
Sourcebuster sets this cookie to identify the source of a visit and stores user action information in cookies. This analytical and behavioural cookie is used to enhance the visitor experience on the website.
Advertisement cookies are used to provide visitors with relevant ads and marketing campaigns. These cookies track visitors across websites and collect information to provide customized ads.
Cookie
Duración
Descripción
OAGEO
session
OpenX sets this cookie to avoid the repeated display of the same ad.
OAID
1 year
Cookie set to record whether the user has opted out of the collection of information by the AdsWizz Service Cookies.
VISITOR_INFO1_LIVE
6 months
YouTube sets this cookie to measure bandwidth, determining whether the user gets the new or old player interface.
VISITOR_PRIVACY_METADATA
6 months
YouTube sets this cookie to store the user's cookie consent state for the current domain.
YSC
session
Youtube sets this cookie to track the views of embedded videos on Youtube pages.
yt.innertube::nextId
never
YouTube sets this cookie to register a unique ID to store data on what videos from YouTube the user has seen.
yt.innertube::requests
never
YouTube sets this cookie to register a unique ID to store data on what videos from YouTube the user has seen.